- 移动端

Proteintech中国公司品牌商
18 年
手机商铺
- NaN
- 0
- 0
- 2
- 2
推荐产品

公司新闻/正文
从染色质开放性到基因调控:ATAC-seq原理与应用
72 人阅读发布时间:2026-10-23 17:15
对于细胞来说,基因组中的 DNA 并不是所有区域都能够被随时“读取”。一些染色质区域排列相对松散,DNA 更容易被转录因子、RNA 聚合酶等调控因子接近和识别;而另一些区域则处于相对紧密的状态,DNA 的可接近程度较低。这种 DNA 区域对调控因子和其他蛋白质的可接近程度,就是我们所说的染色质可及性(Chromatin Accessibility)。
开放程度的不同,会影响细胞对这些DNA区域的识别和调控。因此研究染色质可及性,可以帮助我们回答一个重要问题:在特定的细胞类型或生物学状态下,基因组中的哪些区域是开放的,哪些区域发生了开放程度的变化?
既然染色质的开放程度能够反映DNA的可接近性,那么如何在全基因组范围内找到这些开放的区域呢?ATAC-seq(Assay for Transposase-Accessible Chromatin using sequencing),即转座酶可及染色质测序,是一种用于检测全基因组染色质可及性的高通量测序技术。
ATAC-seq的核心是利用预先装载测序接头的Tn5转座酶,对染色质中的DNA 进行切割并插入接头,这一过程称为转座反应。由于相对开放的染色质区域通常更容易被Tn5接近,因此这些区域往往能够产生更高的转座插入信号。通过对测序片段进行基因组比对和统计分析,研究人员可以识别染色质可及性较高的区域。简单来说,可以把Tn5转座酶想象成一个“探测器”,在染色质相对开放、容易接近的区域,它更容易进入并留下“标记”;而在染色质排列较为紧密的区域,Tn5则相对难以接近。
经过Tn5切割后,被标记的DNA片段经过扩增并构建测序文库,随后进行高通量测序。通过分析这些测序片段在基因组上的分布,就可以识别出基因组中具有较高可及性的区域。最终,研究人员可以获得全基因组范围的染色质可及性图谱(chromatin accessibility landscape),进一步分析启动子、增强子等潜在调控区域,以及不同细胞状态下染色质开放性的变化。
与 ChIP-seq、CUT&Tag等通常围绕特定蛋白或组蛋白修饰开展分析的方法不同,ATAC-seq主要从DNA的可及性出发,识别全基因组范围内相对开放的染色质区域,不需要预先指定某一个特定的转录因子或组蛋白修饰作为检测目标。接下来,我们就来介绍一下从样本到测序文库,ATAC-seq 实验具体的步骤是怎样的。
了解了ATAC-seq的基本原理,那么一次完整的 ATAC-seq 实验是如何进行的呢?从样本处理到最终获得染色质可及性图谱,ATAC-seq 的实验流程主要包括样本准备、Tn5转座反应、文库构建、测序以及生物信息学分析几个关键步骤。
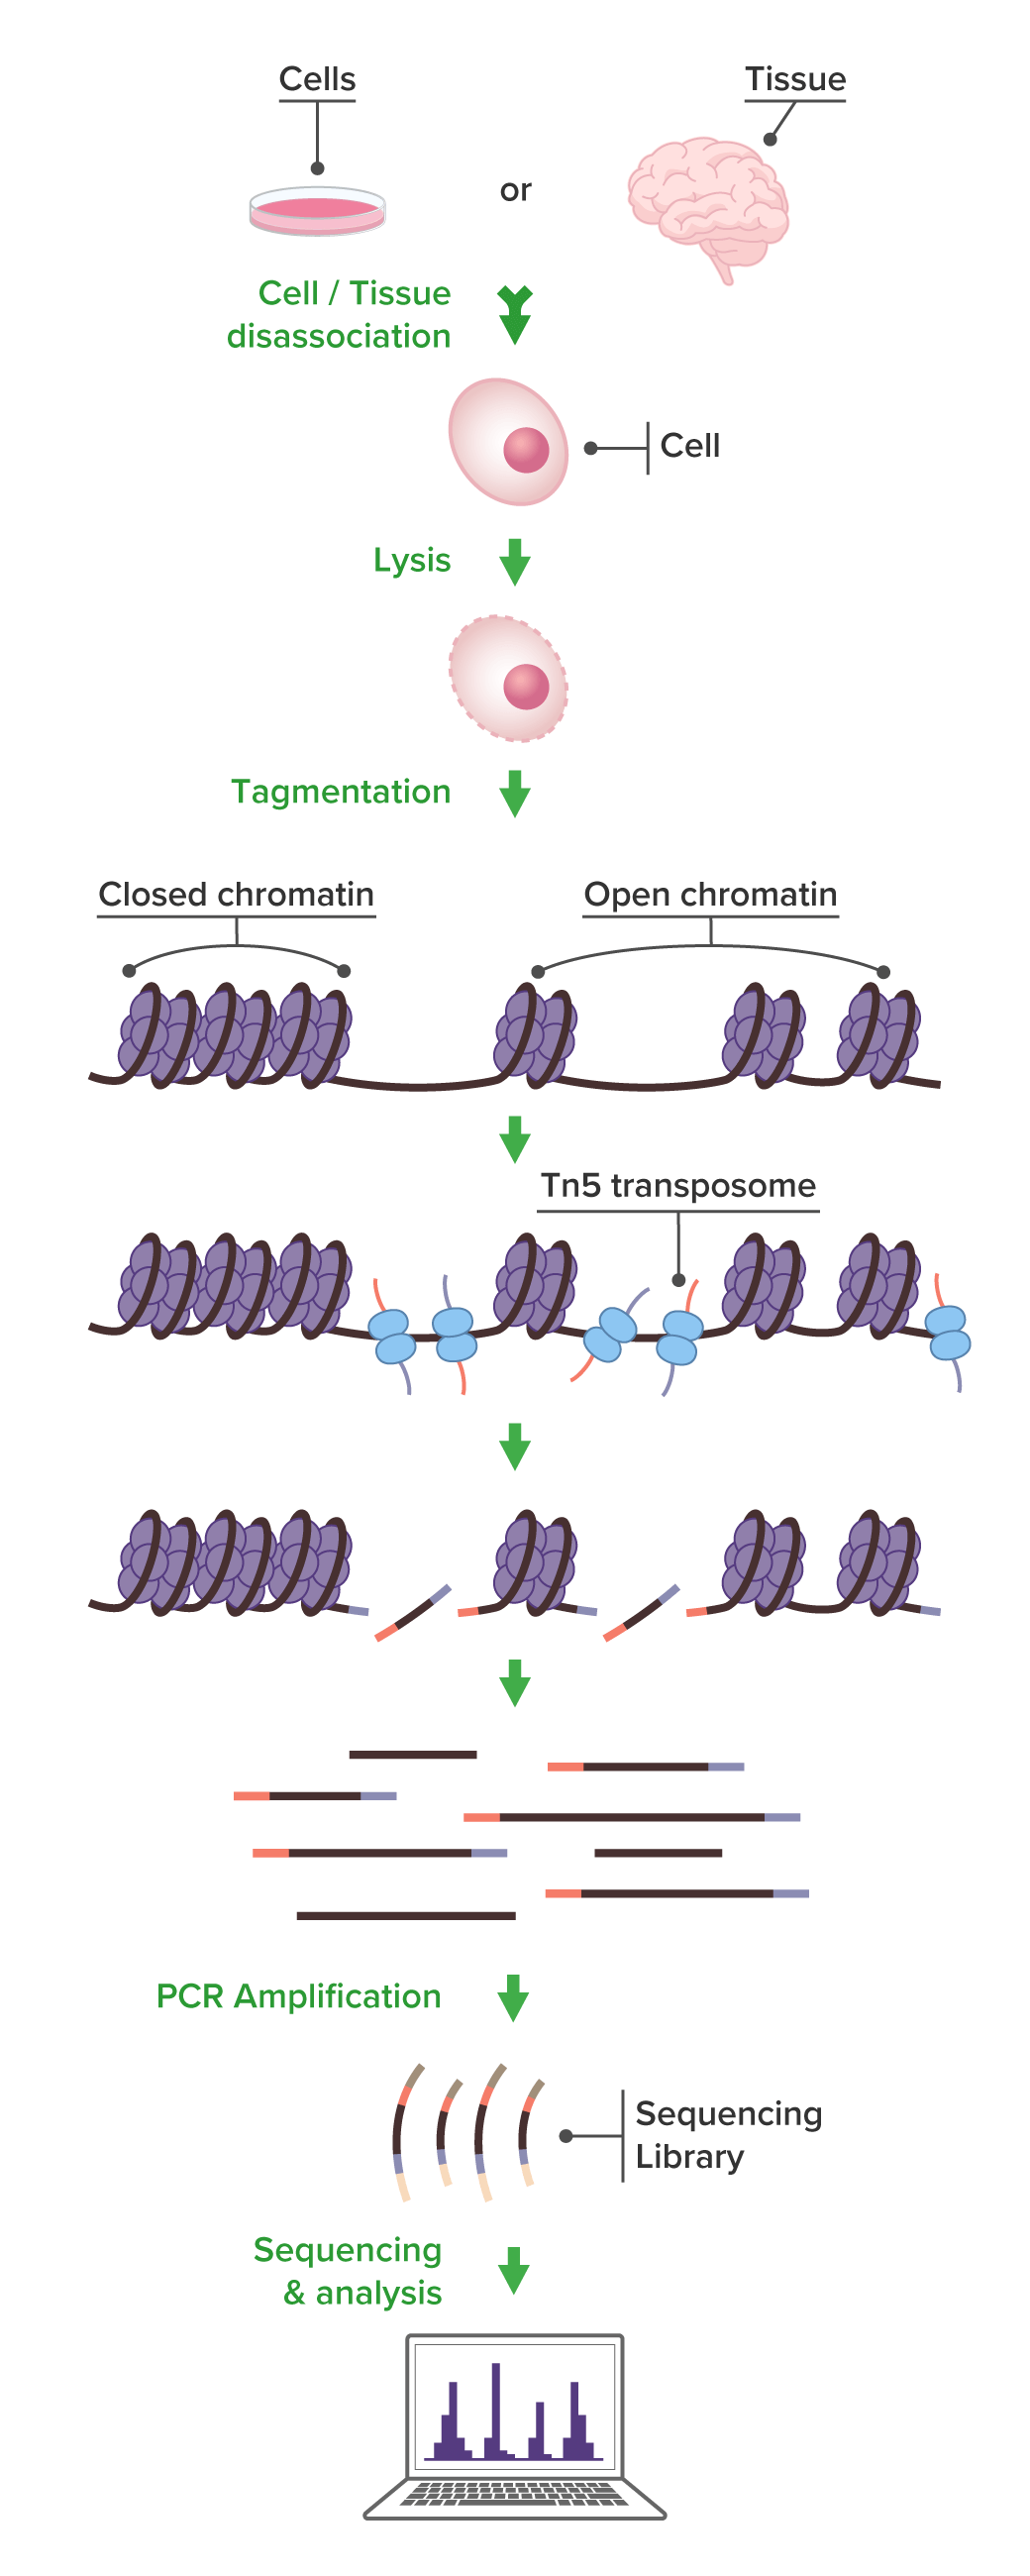
图1:ATAC实验流程
ATAC-seq的检测对象是细胞核中的染色质,因此实验首先需要获得状态良好、结构完整的细胞核。根据样本类型的不同,可以使用细胞、组织或其他适合的生物学样本。
ATAC-seq的实验质量与起始样本状态密切相关。对于细胞样本,通常建议尽量使用状态良好、活率较高的细胞,并根据样本类型采用合适的细胞核制备方法。细胞核的完整性、裂解条件以及样本中的碎片和杂质,都可能影响后续转座反应及最终文库质量。具体的样本处理要求建议参考所使用的试剂盒说明书。
获得细胞核后,加入Tn5转座酶进行转座反应(tagmentation)。在这一过程中,Tn5更容易接近染色质相对开放的区域,并在DNA上进行切割,同时插入测序接头。因此这一步实际上完成了两个任务:即DNA片段化和测序接头插入;而不同区域被Tn5标记的程度,会在一定程度上反映其染色质可及性。
完成转座反应后,对DNA进行纯化,并通过PCR扩增获得ATAC-seq测序文库。PCR扩增不仅可以增加文库产量,也可以完成测序所需序列的进一步构建。在这一过程中,需要控制扩增条件,避免过度扩增造成文库复杂度下降或重复序列增加。
在进行高通量测序之前,需要对ATAC-seq文库进行质量检测。通常需要关注文库浓度、DNA片段大小分布、文库复杂度等质量指标。其中ATAC-seq文库的片段大小分布具有一定的特征:较短的片段通常富集于核小体缺失、可及性较高的区域,而较长的片段可能包含被核小体保护的DNA;部分高质量文库还可呈现与核小体占据相关的片段长度周期性。结合文库浓度、片段分布及测序后的质控指标,可以更全面地评估实验质量。
通过质检后ATAC-seq文库即可进行高通量测序。测序获得的大量DNA序列片段会被比对到参考基因组。由于Tn5在开放染色质区域具有更高的插入机会,因此这些区域通常会出现相对更高的测序片段富集。
测序完成后,需要通过生物信息学分析将原始测序数据转化为具有生物学意义的染色质可及性信息。典型分析流程包括原始数据质控、序列比对、低质量比对及重复序列处理、线粒体来源reads评估、Peak calling、Peak注释、差异可及性分析及Motif富集分析等。此外还可以结合TSS enrichment、FRiP 和片段长度分布等指标评估数据质量。最终研究人员可以获得全基因组范围的染色质可及性图谱,并进一步比较不同样本之间开放区域的变化。
从一个样本中的细胞核,到最终的全基因组染色质可及性图谱,ATAC-seq将染色质是否容易被接近这一相对抽象的生物学特征,转化成了可以被测量、比较和分析的测序数据。那么ATAC-seq 最终能够帮助我们发现什么?又能回答哪些生物学问题呢?
经过测序和生物信息学分析后,我们最终得到的是一张全基因组范围的染色质可及性图谱。那么这张图谱究竟能告诉我们什么?
ATAC-seq最直接的用途,就是在全基因组范围内识别染色质相对开放、具有较高可及性的区域。这些区域通常会表现为测序信号的富集,并通过Peak calling 得到相应的ATAC-seq peaks。通过分析这些peaks在基因组上的分布,可以了解不同区域的染色质可及性,例如启动子附近、基因间区以及其他调控区域等。
染色质开放性与基因调控密切相关。许多启动子、增强子等调控元件需要处于相对开放的状态,才能更容易被转录因子及其他调控蛋白接近。因此对 ATAC-seq peaks进行基因组注释,可以帮助研究人员发现:Promoters(启动子)、Enhancers(增强子)以及其他潜在的调控区域。进一步结合基因表达、组蛋白修饰等数据,还可以帮助研究这些开放区域可能参与的基因调控过程。需
要注意的是,染色质开放并不等同于该区域一定具有功能或对应基因一定正在表达。ATAC-seq更多是为潜在调控区域的发现提供线索,后续通常需要结合其他实验进行验证。
开放的染色质区域更容易被转录因子等DNA结合蛋白接近。因此对 ATAC-seq peaks进行motif enrichment analysis(基序富集分析),可以进一步寻找其中富集的转录因子结合基序。
例如如果某类转录因子的结合基序在一组ATAC-seq peaks中显著富集,说明这些开放区域可能受到具有相应DNA识别偏好的转录因子调控。但motif富集本身不能证明特定转录因子在这些位置发生了实际结合,也不能单独确定具体的调控因子。研究人员可以结合ChIP-seq、CUT&Tag等蛋白-DNA结合分析技术,以及RNA-seq等基因表达数据,进一步验证相关调控假设。
ATAC-seq的另一个重要应用,是比较不同条件下的染色质可及性变化。例如可以比较:正常细胞vs.疾病细胞;处理前vs.药物处理后以及未分化细胞vs.分化细胞。通过差异可及性分析,可以发现哪些区域的染色质开放程度增加、哪些区域的开放程度降低、哪些基因组区域只在特定生物学状态下表现出明显的开放性。
这些变化可以进一步与RNA-seq等数据结合,从染色质状态和基因表达两个层面研究细胞状态变化背后的调控机制。因此ATAC-seq所提供的不只是一个简单的开放区域列表。这也就是为什么ATAC-seq是研究染色质重塑、基因调控以及细胞状态变化的重要工具。
染色质可及性与基因调控、细胞状态密切相关。因此,ATAC-seq 可以应用于多种生命科学研究场景,帮助研究人员从染色质层面观察细胞状态和基因调控的变化。
在细胞分化和组织发育过程中,细胞需要根据不同的功能需求开启或关闭不同的基因调控程序。通过比较不同发育阶段或不同分化状态下的ATAC-seq数据,可以观察哪些基因组区域的染色质可及性发生变化,并进一步寻找可能参与细胞命运决定的调控区域。
例如可以比较从干细胞到成熟细胞不同阶段的染色质开放性变化,从而研究细胞分化过程中基因调控状态的动态变化。
肿瘤细胞通常伴随着复杂的基因调控和染色质状态变化。通过比较正常细胞与肿瘤细胞,或不同肿瘤亚型之间的染色质可及性,可以寻找疾病相关的差异可及性区域。这些差异区域可能涉及启动子、增强子等调控元件,结合ChIP-seq或CUT&Tag,还可以探索相关区域与组蛋白修饰或特定蛋白结合之间的关系;进一步结合RNA-seq,还可以研究染色质可及性变化是否与相关基因表达变化相伴随,为研究肿瘤相关基因调控机制提供线索。
细胞受到药物、激素、细胞因子或其他外界刺激后,其基因调控状态可能发生快速变化。ATAC-seq可以用于比较处理前后的染色质可及性,通过差异可及性分析,可以观察哪些基因组区域在刺激后变得更加开放,或者开放程度降低。进一步结合 RNA-seq等技术,还可以从染色质开放性变化以及基因表达变化两个层面分析细胞对外界刺激的响应机制。
启动子和增强子是基因调控的重要组成部分,而许多具有调控活性的基因组区域往往表现出较高的染色质可及性。因此ATAC-seq可以帮助研究人员从全基因组范围内寻找潜在的启动子、增强子及其他调控区域,并分析这些区域在不同细胞类型或生物学状态下的开放程度。
如果进一步结合组蛋白修饰、转录因子结合以及基因表达等数据,还可以对这些候选调控元件进行更深入的功能分析。
除了单独分析ATAC-seq数据,染色质可及性信息还可以与其他组学数据结合,例如:
①ATAC-seq + RNA-seq联合分析可以研究染色质开放性与基因表达之间的关系;②ATAC-seq + ChIP-seq / CUT&Tag联合分析可以研究从染色质可及性和组蛋白修饰或蛋白-DNA结合等不同层面解析基因调控。
通过多组学联合分析,可以从哪些区域开放到进一步探索这些区域可能如何参与基因调控,从而更加系统地理解细胞状态变化背后的调控机制。
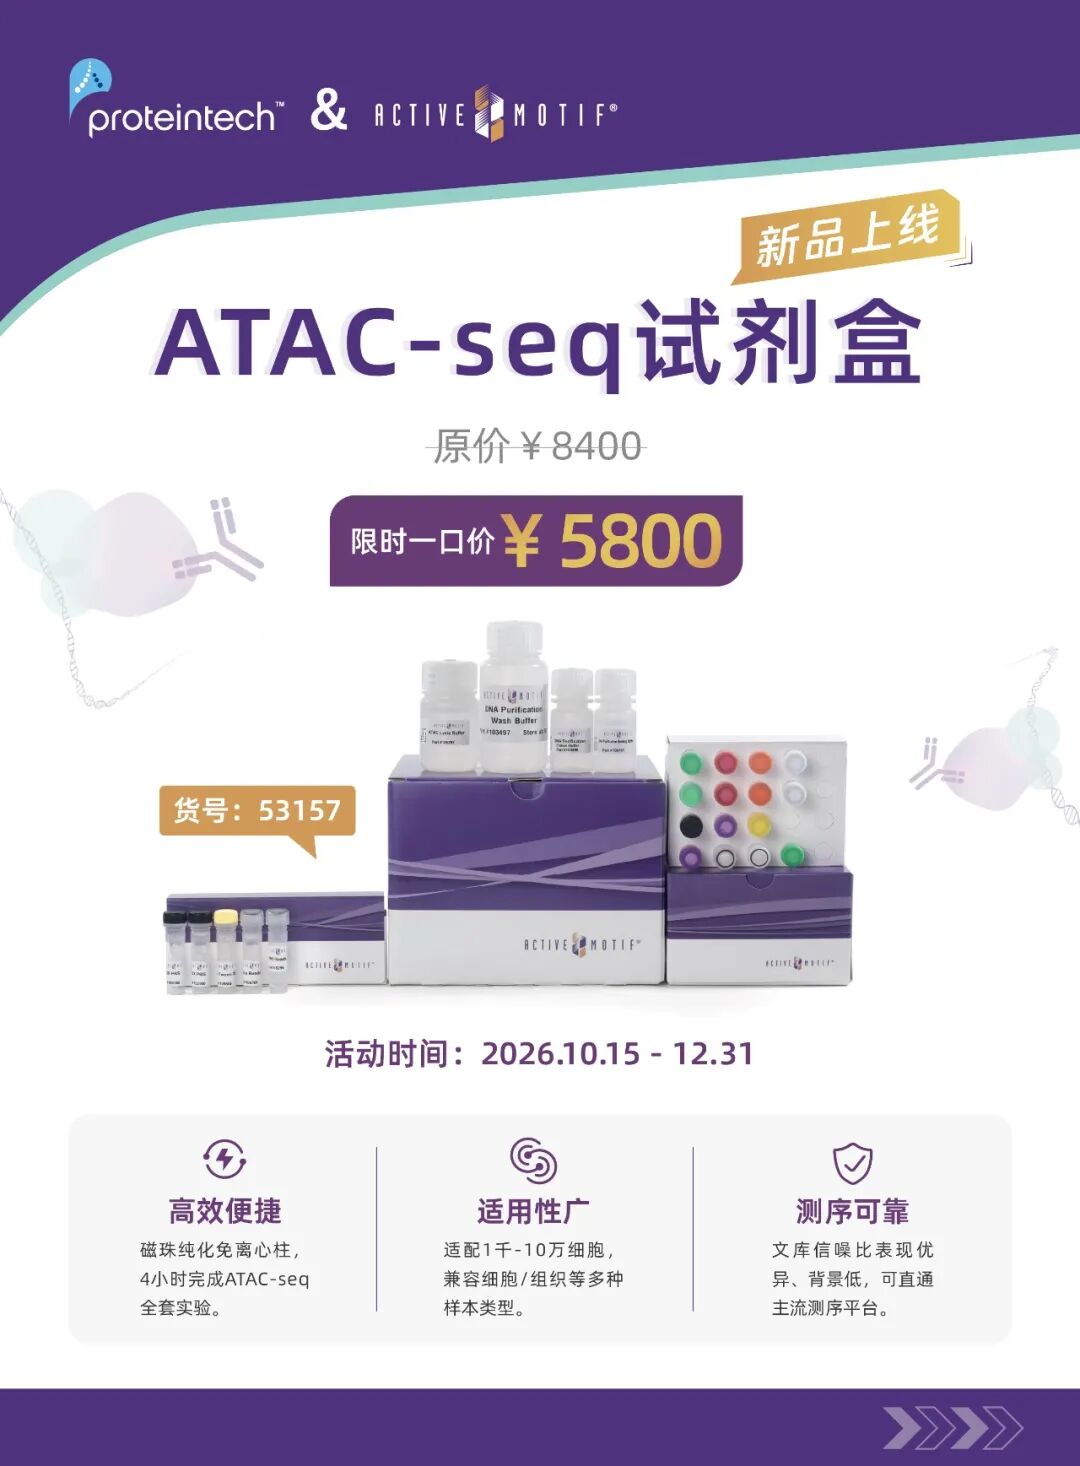
了解了ATAC-seq的原理、实验流程以及应用场景后,一个实际问题也随之而来:如何获得稳定、可靠的 ATAC-seq文库?针对ATAC-seq实验,Active Motif 推出了ATAC-Seq Express Kit(货号# 53157),为研究人员提供从细胞核处理、转座反应到文库扩增和纯化的一体化实验方案。
ATAC-seq实验涉及细胞核制备、Tn5转座、DNA纯化、PCR扩增及文库纯化等多个步骤。ATAC-Seq Express Kit(#53157)将ATAC-seq文库构建所需的关键试剂整合在一个试剂盒中,实验流程清晰,减少了实验过程中繁琐的试剂准备工作。整个方案以简洁的流程完成ATAC-seq文库构建,方便研究人员开展后续测序及数据分析。
ATAC-seq对样本类型和细胞核状态较为敏感。ATAC-Seq Express Kit(#53157)适用于新鲜或冻存的细胞及组织样本。该试剂盒的细胞起始量范围为 1,000–100,000个细胞,组织样本的推荐起始量为20–30 mg。实际实验中为获得更稳定的数据质量,建议根据具体样本类型选择合适的起始细胞数量,并设置足够的生物学重复。
ATAC-Seq Express Kit(#53157)中包含预组装的转座酶(Assembled Transposomes),其已装载测序接头,可直接用于 ATAC-seq 的转座反应。在转座过程中,Tn5 同时完成 DNA 片段化和测序接头插入,随后通过 PCR 扩增及后续纯化,获得适用于下游高通量测序的文库。
ATAC-Seq Express Kit(# 53157)采用在转座反应后采用Silica Beads进行DNA 纯化,并在PCR扩增后使用SPRI Beads进行文库纯化。
相较于传统离心柱纯化,此方案采用的Silica Beads DNA纯化流程,有助于简化操作、减少离心步骤,可以更好的适配高通量、自动化的样品操作。文库构建完成后,# 53157采用SPRI Beads进行纯化。可以通过不同磁珠比例的纯化步骤,可以去除部分不需要的DNA片段,并回收适合ATAC-seq测序的文库片段。
两种珠基纯化步骤分别用于不同的实验阶段,配合相应的结合、洗涤和洗脱操作,帮助研究人员完成文库制备。相较于传统离心柱纯化流程,该方案有助于简化操作并适用于高通量操作。
ATAC-Seq Express Kit(# 53157)规格:16 rxns;试剂盒包含ATAC-seq文库构建所需的多种关键组分。并且整合了样本处理、Tn5 转座、PCR 扩增及文库纯化等关键步骤,整个实验流程可在4小时以内完成,帮助研究人员更高效地获得适用于下游测序的 ATAC-seq 文库。
染色质并不是静态不变的结构,其开放程度会随着细胞类型、发育阶段以及外界刺激等因素发生动态变化。研究染色质可及性,能够帮助我们进一步了解基因组中哪些区域处于相对开放的状态,以及这些变化可能与基因调控和细胞状态变化存在怎样的联系。
ATAC-seq利用Tn5转座酶对开放染色质区域进行标记,并通过高通量测序获得全基因组范围的染色质可及性信息。通过对 ATAC-seq数据进行分析,研究人员可以识别开放染色质区域,寻找潜在的启动子、增强子等调控元件,并进一步结合motif分析及其他组学数据,探索可能参与基因调控的关键因素。
从基础的染色质研究,到细胞分化、肿瘤研究以及药物和刺激响应,ATAC-seq 正成为研究基因组调控状态的重要工具。
Active Motif ATAC-Seq Express Kit(# 53157)为ATAC-seq文库构建提供了一套完整的实验方案。从细胞核制备、Tn5转座,到PCR扩增和磁珠纯化,帮助研究人员更加便捷地完成 ATAC-seq文库构建,为后续测序及染色质可及性研究提供支持。目前上述产品火热促销中,限时一口价¥5800即可拥有从细胞核处理、转座反应到文库扩增和纯化的一体化、简单、快速实验方案;感兴趣的小伙伴可以私信小P、或者联系您当地授权的销售渠道进行咨询和订购!